...

COFEPRIS

Entendiendo la Validación y Calificación en la Industria

En el entorno regulado de la industria farmacéutica, biotecnológica y de dispositivos médicos, los procesos de calificación y validación son esenciales para asegurar que los productos cumplen con los estándares de calidad y seguridad. A través de estos procesos, las empresas garantizan que sus sistemas y equipos operan consistentemente dentro de las especificaciones diseñadas, protegiendo la salud del consumidor y cumpliendo con las normativas vigentes.

¿Qué es la validación?

La validación es un proceso documentado que proporciona un alto grado de certeza de que un sistema o proceso específico producirá un resultado consistente y conforme a los estándares establecidos. Este proceso es crucial para confirmar que las metodologías utilizadas en la producción o análisis cumplen con los requerimientos regulatorios y garantizan la calidad del producto final.

Existen varios tipos de validación, entre ellos:

  • Validación de Procesos: Garantiza que los procesos de fabricación producen consistentemente productos que cumplen con sus especificaciones.
  • Validación de Métodos Analíticos: Asegura que los métodos utilizados para medir la calidad del producto son precisos y confiables.
  • Validación de Sistemas Computarizados: Confirma que los sistemas informáticos y software utilizados en la fabricación y control de calidad funcionan de manera correcta.

¿Qué es la Calificación?

La calificación es una subcategoría dentro de la validación que se enfoca en equipos e instalaciones específicas. Este proceso documenta que el equipo cumple con los criterios de diseño, instalación, operación y desempeño antes de ser utilizado en la producción o pruebas.

Las etapas típicas de calificación incluyen:

  • Calificación de Diseño (DQ): Verifica que el diseño del equipo o sistema cumpla con los requerimientos del usuario.
  • Calificación de Instalación (IQ): Confirma que el equipo ha sido instalado correctamente y de acuerdo con el diseño aprobado.
  • Calificación de Operación (OQ): Verifica que el equipo funcione dentro de los parámetros operativos establecidos.
  • Calificación de Desempeño (PQ): Confirma que el equipo o sistema puede desempeñar su función de manera efectiva y reproducible en condiciones de producción. En áreas térmicas y almacenes, esta fase se comprueba realizando un mapeo térmico de almacenes y cámaras frías.

Importancia de la Validación y Calificación

La validación y calificación no solo son requisitos regulatorios esenciales, sino también elementos fundamentales para construir y mantener la confianza en los productos que llegan al mercado. Estos procesos ayudan a minimizar riesgos, optimizar la producción, y asegurar que cada lote de producto sea seguro y eficaz.

Además, una adecuada validación y calificación pueden prevenir costosos errores, evitar retiros de productos del mercado y proteger la reputación de la empresa. En resumen, estos procesos son una inversión en la calidad y el éxito a largo plazo de la organización.
En aplicaciones farmacéuticas, la calificación de equipos permite generar evidencia documentada de que los equipos cumplen con los requisitos establecidos de instalación, operación y desempeño.

Preguntas frecuentes sobre validación y calificación industrial

¿Cuál es la principal diferencia entre calificación y validación?
La calificación se aplica específicamente a equipos, instrumentos, instalaciones y sistemas auxiliares (como HVAC o cámaras frías), mientras que la validación abarca procesos completos de manufactura, métodos analíticos, limpieza y sistemas computarizados. En términos prácticos: se califican los equipos y se validan los procesos.
¿En qué orden deben ejecutarse las etapas de calificación (DQ, IQ, OQ, PQ)?
Siguen un orden cronológico estricto: primero se verifica el Diseño (DQ), posteriormente la correcta Instalación física y conexiones (IQ), luego la Operación de componentes y límites funcionales sin carga (OQ), y finalmente el Desempeño bajo condiciones reales con carga de trabajo (PQ).
¿Qué normativa exige estos procesos en México?
Para la industria farmacéutica y de insumos médicos en México, están regidos principalmente por la NOM-059-SSA1 (Buenas Prácticas de Fabricación), la NOM-241-SSA1 para dispositivos médicos y los lineamientos de la guía PIC/S e ISPE.
¿Cuándo se debe realizar una recalificación de equipos?
Se debe recalificar periódicamente según el plan maestro de validación (análisis de riesgos), o de forma obligatoria tras mantenimientos correctivos mayores, reubicación del equipo, modificaciones de software/hardware o detección de desviaciones críticas en su funcionamiento.

Conclusión

La implementación efectiva de la validación y calificación es un pilar en la estrategia de calidad de cualquier empresa en la industria regulada. Al garantizar que los productos sean seguros, eficaces y cumplan con los estándares regulatorios, las empresas no solo cumplen con la normativa, sino que también aseguran su competitividad en el mercado.

Para las organizaciones que buscan mejorar sus procesos de validación y calificación, contar con el apoyo de expertos en metrología y regulación puede ser la clave para lograr una implementación exitosa y mantener la conformidad en un entorno regulatorio cada vez más exigente.

¿Necesitas documentar el desempeño de tus equipos?
Conoce nuestro servicio de calificación de equipos para farmacias y almacenes o ponte en contacto con nuestro equipo para solicitar una evaluación técnica especializada.
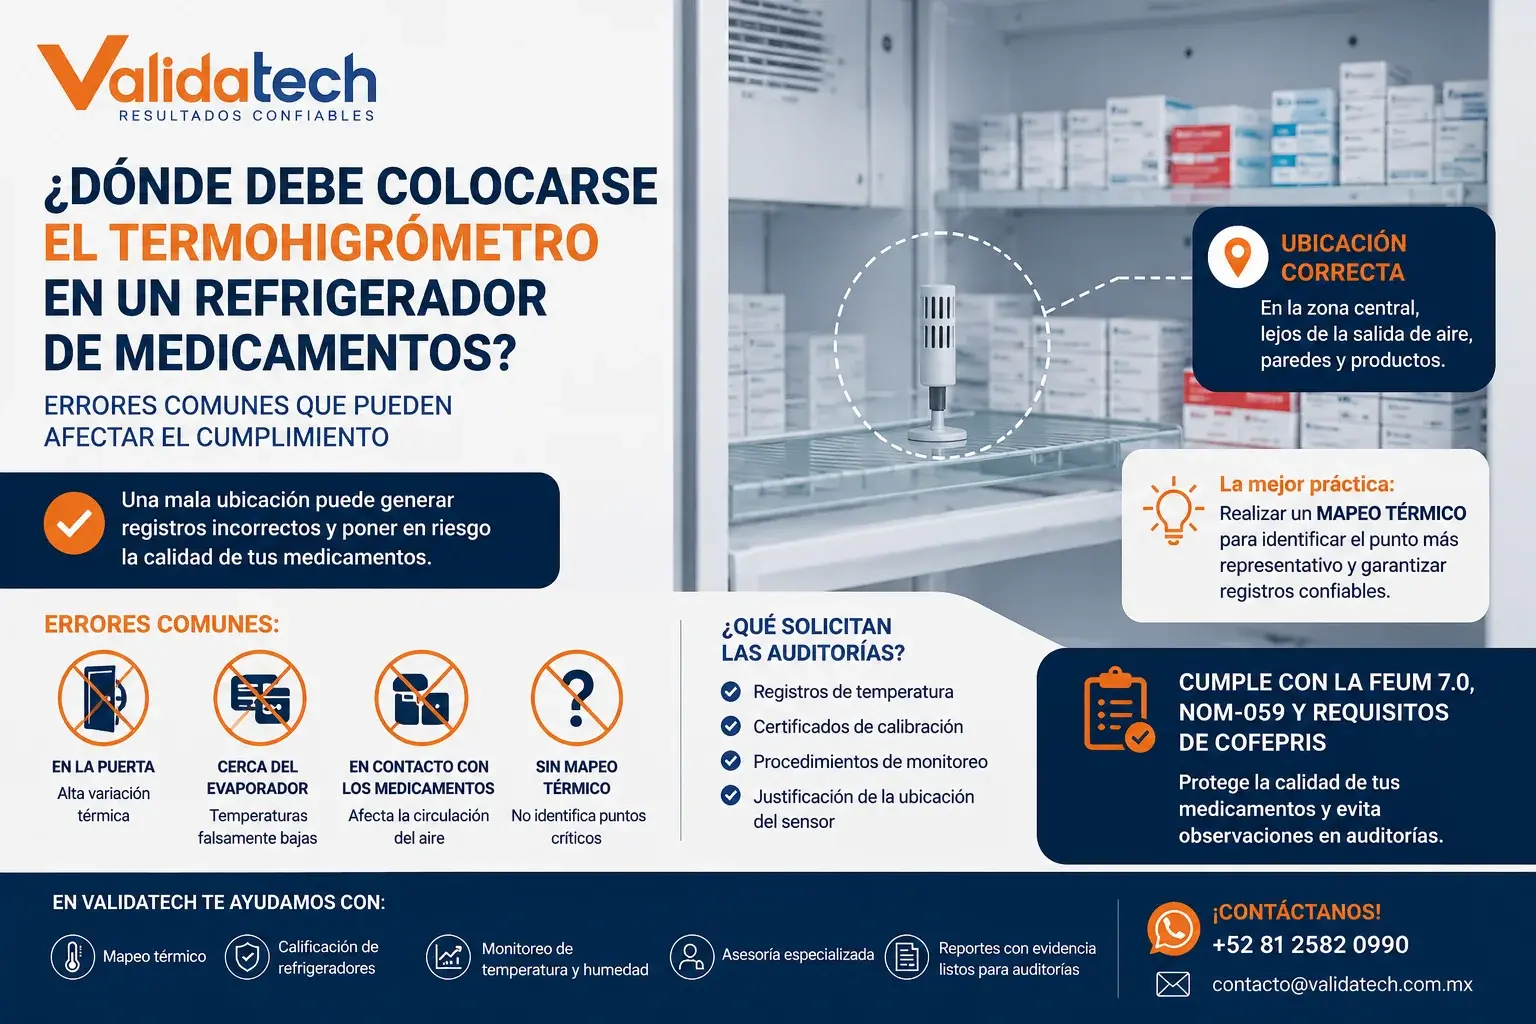
¿Dónde debe colocarse el termohigrómetro en un refrigerador de medicamentos? Errores comunes que pueden afectar el cumplimiento

Concientizar sobre la importancia de la correcta ubicación del termohigrómetro dentro de los refrigeradores utilizados para el almacenamiento de medicamentos. Destaca cómo una instalación inadecuada puede generar registros erróneos, afectar la calidad de los productos y representar un riesgo durante una auditoría sanitaria. Además, promueve el mapeo térmico como la mejor práctica para determinar el punto de monitoreo más representativo, garantizando el cumplimiento de los requisitos establecidos por FEUM 7.0, NOM-059 y las verificaciones de COFEPRIS.

¿Por qué es importante la ubicación del termohigrómetro?

Contar con un termohigrómetro calibrado en tu refrigerador de medicamentos es solo una parte del cumplimiento. Si el dispositivo está mal ubicado, los registros obtenidos podrían no representar las condiciones reales de almacenamiento.

La ubicación del sensor es solo una parte del control térmico. Un mapeo térmico de temperatura y humedad permite identificar los puntos más fríos, más calientes y las variaciones reales dentro del equipo o área evaluada.

Una medición incorrecta puede provocar decisiones equivocadas y poner en riesgo la calidad del producto.


Errores más comunes en la ubicación del sensor

1. Colocarlo en la puerta del refrigerador

La puerta es una de las zonas con mayor variación térmica debido a la apertura frecuente.

2. Ubicarlo cerca del evaporador o salida de aire

Estas zonas pueden registrar temperaturas más bajas que el resto del equipo.

3. Instalarlo en contacto directo con medicamentos

Esto puede afectar la circulación del aire y alterar las mediciones.

4. Elegir la ubicación sin realizar un mapeo térmico

Sin un estudio previo, es imposible identificar los puntos más representativos del comportamiento térmico del equipo.


¿Cómo determinar la ubicación correcta?

La mejor práctica consiste en realizar un mapeo térmico, ya que este estudio permite identificar:


¿Qué solicitan las auditorías?

Los verificadores e inspectores regulatorios pueden revisar:

  • Registros continuos de temperatura y humedad.
  • Certificados de calibración vigentes con trazabilidad.
  • Procedimientos normalizados de operación (PNO) de monitoreo.
  • Justificación técnica y documental que respalde la ubicación del sensor mediante mapeo.

Beneficios de una ubicación adecuada

  • Registros más confiables y representativos.
  • Mayor protección para medicamentos termolábiles.
  • Reducción del riesgo de desviaciones térmicas no detectadas.
  • Evidencia documental sólida para auditorías y verificaciones de COFEPRIS.
  • Mejor toma de decisiones ante eventos fuera de especificación.

¿Cómo puede ayudarte Validatech?

En Validatech realizamos:


Preguntas frecuentes sobre la ubicación del termohigrómetro

¿Por qué no se debe colocar el termohigrómetro en la puerta del refrigerador?
La puerta es la zona más expuesta a corrientes de aire caliente durante las aperturas y cierres operativos. Monitorear únicamente ahí generará falsas alarmas de temperatura elevada o lecturas inestables que no reflejan la masa térmica real de los medicamentos almacenados en las charolas centrales.
¿Cómo se justifica ante COFEPRIS o una auditoría la posición del sensor?
La justificación técnica exige un reporte de mapeo térmico previo. Este estudio documenta dónde se localizan los puntos fríos y calientes (peor escenario térmico), demostrando con datos duros que el sensor permanente fue ubicado en una zona representativa o crítica para la seguridad del producto.
¿Qué rango de temperatura debe monitorearse en medicamentos refrigerados?
De acuerdo con la Farmacopea de los Estados Unidos Mexicanos (FEUM) y la NOM-059-SSA1, el rango estándar de conservación en red fría es de +2 °C a +8 °C. El sensor debe estar colocado de forma que verifique que ningún lote descienda de +2 °C (riesgo de congelación) ni supere los +8 °C.
¿El sensor debe colocarse con o sin medio amortiguador (glicol)?
Depende del procedimiento de la empresa, pero las guías de buenas prácticas recomiendan sumergir la sonda en una solución térmica (como glicol al 10%) para simular la inercia térmica del líquido o medicamento y evitar que variaciones normales de aire por apertura rápida disparen alarmas innecesarias.

Conclusión

El termohigrómetro no solo debe estar calibrado; también debe colocarse estratégicamente para representar las condiciones reales de almacenamiento.

La pregunta es:

¿Tu sensor está ubicado donde realmente debe estar o solo donde había espacio disponible?

¿No estás seguro de si tus sensores están bien ubicados?

En Validatech te ayudamos a determinar la ubicación adecuada mediante estudios documentados y evidencia técnica lista para auditorías.

Solicita una asesoría y cotización técnica aquí

📩 contacto@validatech.com.mx

📲 WhatsApp: +52 81 2582 0990

¿Necesitas comprobar las condiciones térmicas de tu refrigerador o almacén? Conoce nuestro servicio de mapeo térmico y solicita una evaluación.

Mapeo de Temperatura: El requisito que muchas empresas olvidan hasta recibir una auditoría

En industrias como la farmacéutica, hospitalaria, alimentaria y logística, mantener la temperatura adecuada no es suficiente. Hoy las autoridades exigen evidencia documentada que demuestre que las condiciones realmente son uniformes y controladas.

Ahí es donde entra el mapeo de temperatura.

Muchas empresas descubren su importancia únicamente cuando reciben una auditoría, una desviación térmica o una observación regulatoria.
Contar con evidencia térmica documentada permite anticiparse a desviaciones antes de una auditoría. Un mapeo térmico de temperatura y humedad ayuda a identificar puntos críticos y comprobar el comportamiento real de las áreas de almacenamiento.

¿Qué es un mapeo de temperatura?

El mapeo de temperatura es un estudio técnico que analiza cómo se distribuye la temperatura y humedad dentro de un espacio o equipo durante un periodo determinado.

Se realiza colocando sensores calibrados en diferentes puntos estratégicos para identificar:

  • Zonas calientes
  • Zonas frías
  • Variaciones térmicas
  • Comportamiento operativo
  • Riesgos para el producto almacenado

El objetivo es demostrar que el área mantiene condiciones controladas y seguras.

¿Dónde se realiza un mapeo térmico?

El mapeo puede aplicarse en:

  • Almacenes farmacéuticos
  • Cámaras frías
  • Cuartos fríos
  • Refrigeradores y congeladores
  • Áreas climatizadas
  • Transporte refrigerado
  • Centros de distribución
  • Laboratorios

Cualquier espacio que impacte la calidad del producto debe validar sus condiciones ambientales.

¿Por qué es obligatorio?

Normativas como la NOM-059-SSA1-2015, FEUM 7.0 y estándares internacionales exigen evidencia documentada de control ambiental.

Durante auditorías, las autoridades pueden solicitar:

  • Reportes de mapeo térmico
  • Certificados de calibración
  • Evidencia de monitoreo
  • Estudios estacionales
  • Análisis de riesgos

No contar con esta documentación puede generar observaciones críticas o incumplimientos regulatorios.

El error más común

Uno de los errores más frecuentes es pensar que un solo termómetro representa toda el área.

En realidad, la temperatura puede variar considerablemente dependiendo de:

  • Altura de racks
  • Flujo de aire
  • Apertura de puertas
  • Saturación del almacén
  • Estacionalidad
  • Ubicación de evaporadores

Sin un estudio de mapeo, estas variaciones pasan desapercibidas.

¿Cada cuánto debe realizarse?

Se recomienda realizar el mapeo:

  • Al instalar un nuevo almacén o equipo
  • Después de modificaciones estructurales
  • Ante cambios operativos relevantes
  • Cuando cambia la distribución del almacén
  • Periódicamente según análisis de riesgo

También es recomendable realizar estudios en verano e invierno para validar condiciones extremas.

¿Cómo ayuda Validatech?

En Validatech realizamos estudios de mapeo térmico con:

  • Sensores calibrados trazables
  • Protocolos documentados
  • Análisis técnico especializado
  • Reportes listos para auditoría
  • Cumplimiento NOM-059 y FEUM
  • Evaluación de temperatura y humedad

Ayudamos a farmacias, hospitales, almacenes y centros logísticos a demostrar cumplimiento regulatorio con resultados confiables.

El mapeo de temperatura no solo ayuda a cumplir una norma. También protege productos, reduce riesgos y asegura la calidad durante almacenamiento y distribución.

¿Tu almacén realmente mantiene condiciones uniformes?

Validatech te ayuda a validarlo con estudios profesionales y documentación lista para auditoría.

FEUM 7.0: Lo que las farmacias y almacenes deben hacer para evitar incumplimientos

Requisitos del Suplemento FEUM 7.0 para farmacias, almacenes y cadena de frío de medicamentos

Impacto de la actualización del Suplemento FEUM 7.0 en farmacias y almacenes

La actualización del Suplemento para establecimientos dedicados a la venta y suministro de medicamentos y demás insumos para la salud (FEUM 7.0) está cambiando sustancialmente la manera en que farmacias, hospitales, clínicas y almacenes controlan y demuestran sus condiciones de almacenamiento.

Muchas organizaciones consideran erróneamente que tener un refrigerador encendido es suficiente. Sin embargo, la regulación exige evidencia documental, monitoreo continuo y control validado de temperatura y humedad para garantizar la calidad del medicamento.

No cumplir con estos lineamientos puede derivar en observaciones críticas durante auditorías de COFEPRIS, riesgos sanitarios e incluso sanciones regulatorias o suspensiones de actividades.

¿Qué cambia con el Suplemento FEUM 7.0?

La FEUM 7.0 fortalece y profundiza los requisitos técnicos relacionados con:

  • Control estricto de temperatura y humedad relativa en áreas de almacenamiento.
  • Monitoreo continuo en lugar de registros manuales aislados.
  • Trazabilidad metrológica e integridad de datos en los registros.
  • Protocolos formales de calificación y validación de equipos (DQ, IQ, OQ, PQ).
  • Evidencia técnica documental lista para inspecciones sanitarias.
  • Gestión oportuna de desviaciones y excursiones térmicas.
  • Programas verificables de mantenimiento preventivo y calibración periódica.

Hoy ya no basta con registrar temperaturas en una bitácora de papel dos veces al día: la autoridad sanitaria exige sistemas técnicos que demuestren estabilidad y uniformidad comprobable.

Equipos e instalaciones obligados al cumplimiento

Todo equipo o sistema que tenga impacto directo en la conservación del insumo médico debe contar con sustento técnico:

  • Refrigeradores farmacéuticos de red fría (+2 °C a +8 °C).
  • Congeladores para insumos biológicos o vacunas.
  • Cámaras frías y cuartos fríos industriales.
  • Almacenes generales y zonas climatizadas (15 °C a 25 °C o 30 °C).
  • Unidades y cajas térmicas para transporte refrigerado.
  • Sistemas automatizados de monitoreo ambiental y termohigrómetros fijos.

El error más común en farmacias y almacenes

Uno de los hallazgos más habituales en auditorías es el uso de refrigeradores domésticos sin calificación ni estudio de uniformidad térmica. Para sustentar el control del área, realizar un mapeo térmico de almacenes y cámaras permite comprobar cómo se comportan los puntos fríos y calientes.

Asimismo, colocar sensores al azar sin justificación metrológica invalida la confiabilidad de las lecturas. Consulta nuestra guía sobre dónde colocar el termohigrómetro en un refrigerador de medicamentos para evitar no conformidades.

¿Qué solicita una auditoría o verificación sanitaria?

Durante una visita de verificación sanitaria o auditoría de calidad, los inspectores suelen requerir:

  • Reportes formales de calificación de diseño, instalación, operación y desempeño (IQ, OQ, PQ).
  • Protocolos y reportes completos de mapeo de temperatura y humedad estacional.
  • Certificados de calibración vigentes expedidos por laboratorios acreditados ante la EMA.
  • Registros históricos continuos y trazables sin huecos temporales.
  • Procedimientos normalizados de operación (PNO) para gestión de excursiones y alarmas.
  • Evidencia documentada de mantenimiento preventivo a los equipos de refrigeración o HVAC.

Preguntas frecuentes sobre la FEUM 7.0 y cumplimiento en farmacias

¿Es obligatorio el mapeo térmico según el Suplemento FEUM 7.0?
Sí. La normativa exige demostrar que los medicamentos se mantienen bajo condiciones controladas y uniformes. El mapeo térmico es la única herramienta técnica reconocida para determinar los puntos críticos (peor escenario) y justificar la colocación de los instrumentos de monitoreo continuo.
¿Se pueden utilizar refrigeradores comerciales o domésticos en farmacias?
No se recomienda. Los equipos domésticos presentan amplias fluctuaciones de temperatura, zonas de congelación en charolas traseras y carecen de respaldos de emergencia. Si se utilizan, deben someterse a una calificación completa (IQ, OQ, PQ) y demostrar estabilidad homogénea entre +2 °C y +8 °C.
¿Con qué frecuencia deben calibrarse los termohigrómetros según FEUM?
La calibración suele realizarse de forma anual por un laboratorio acreditado o según el análisis de riesgos del establecimiento. Además, debe realizarse una verificación de operatividad periódica interna contra patrones trazables.
¿Qué consecuencias tiene una observación por falta de calificación en COFEPRIS?
Las desviaciones en almacenamiento son consideradas observaciones de riesgo sanitario. Pueden derivar en plazos forzosos de subsanación (10 a 30 días), inmovilización de medicamentos que sufrieron excursiones de temperatura o aseguramiento temporal del establecimiento hasta comprobar condiciones estables.

¿Cómo ayuda Validatech a tu establecimiento?

En Validatech brindamos soporte integral a farmacias, hospitales, distribuidores y centros de almacenamiento logístico para dar cumplimiento a las exigencias del Suplemento FEUM 7.0 mediante:

  • Protocolos y ejecución de calificación de equipos de refrigeración y congelación.
  • Estudios integrales de mapeo térmico estacional con instrumental certificado.
  • Validación de rutas y cadenas de transporte refrigerado.
  • Monitoreo y asesoría en sistemas de registro continuo de temperatura y humedad.
  • Protocolos y reportes técnicos con evidencia documental lista para auditorías regulatorias.

Conclusión

El Suplemento FEUM 7.0 marca un estándar riguroso para la conservación de medicamentos. Hoy el cumplimiento no descansa únicamente en la posesión de un equipo, sino en la documentación técnica que demuestre su estabilidad operativa y control metrológico continuo.

¿Tu establecimiento necesita preparar evidencia técnica para auditorías? Conoce nuestro catálogo de servicios de calificación y validación industrial o ponte en contacto con nuestros especialistas para solicitar una cotización y diagnóstico técnico.

DQ, IQ, OQ y PQ: la columna vertebral de la calificación de equipos en farmacias y almacenes

Calificación de equipos farmacéuticos DQ, IQ, OQ y PQ con refrigerador farmacéutico, data logger y elementos de validación regulatoria de Validatech.

En la industria farmacéutica, garantizar que un equipo funciona correctamente no es una opción: es una obligación normativa. La calificación de equipos a través de las etapas DQ, IQ, OQ y PQ representa el estándar internacional para asegurar el control de calidad.

Cada vez que una farmacia, clínica o almacén incorpora un refrigerador, cámara fría o equipo crítico a su operación, enfrenta una pregunta fundamental: ¿cómo demostrar que ese equipo opera de forma segura y reproducible? La respuesta técnica está en este proceso formal estructurado en cuatro fases secuenciales.

Las 4 fases de calificación de equipos farmacéuticos

1. DQ: Calificación de Diseño (Design Qualification)

Verifica y documenta de forma previa que las especificaciones técnicas del equipo propuesto cumplen rigurosamente con los Requerimientos de Usuario (URS) y con las normativas sanitarias antes de realizar la compra o fabricación del equipo.

2. IQ: Calificación de Instalación (Installation Qualification)

Confirma documentalmente que el equipo ha sido recibido e instalado conforme a los manuales del fabricante, verificando conexiones eléctricas, nivelación física, planos, refacciones y calibración inicial de componentes.

3. OQ: Calificación de Operación (Operational Qualification)

Demuestra mediante pruebas documentadas que el equipo opera de forma homogénea dentro de los rangos de tolerancia y control establecidos (por ejemplo, mantenimiento continuo de +2 °C a +8 °C) en condiciones de funcionamiento sin carga de producto.

4. PQ: Calificación de Desempeño (Performance Qualification)

Comprueba que el equipo opera de manera consistente, eficaz y reproducible bajo condiciones reales de trabajo y con carga completa de producto. En almacenes e instalaciones de refrigeración, la PQ se fundamenta ejecutando un mapeo térmico de almacén o cámara fría para identificar puntos críticos.

¿Por qué no puede saltarse ninguna etapa?

Cada etapa se construye sobre la anterior. Saltarse la IQ, por ejemplo, significa no poder asegurar que una falla operativa posterior no se debió a una instalación deficiente. Asimismo, un sensor permanente no puede ubicarse al azar sin evidencia previa; consulta nuestra guía sobre dónde colocar el termohigrómetro en un refrigerador.

Ante una verificación de COFEPRIS o una auditoría basada en las exigencias del Suplemento FEUM 7.0 para farmacias, la ausencia o inconsistencia en cualquiera de estos protocolos constituye una no conformidad mayor.

Punto clave para auditorías:
La NOM-059-SSA1 exige que la calificación esté documentada, cuente con trazabilidad metrológica y se actualice o recalifique ante cualquier cambio mayor en el equipo, reparaciones críticas o reubicación física de la unidad.

¿Qué equipos requieren calificación obligatoria?

  • Refrigeradores y congeladores farmacéuticos de red fría.
  • Cámaras frías y cuartos de almacenamiento controlado.
  • Sistemas automatizados de monitoreo de temperatura y humedad ambiental.
  • Vehículos, cajas y contenedores para transporte refrigerado.
  • Cualquier equipo de conservación cuya desviación comprometa la calidad del medicamento.

Preguntas frecuentes sobre la calificación de equipos (DQ, IQ, OQ, PQ)

¿Qué es un DQ y cuándo debe realizarse?
La Calificación de Diseño (DQ) es el primer paso formal. Se realiza antes de adquirir o mandar fabricar el equipo y consiste en cotejar documentalmente que los requerimientos de usuario (dimensiones, rango térmico, materiales sanitarios y respaldos) cumplen con las normas regulatorias aplicables.
¿Cuál es la diferencia principal entre OQ y PQ?
La Calificación de Operación (OQ) evalúa el equipo vacío sin producto para verificar que los componentes y alarmas operen dentro de parámetros; la Calificación de Desempeño (PQ) prueba el comportamiento del equipo bajo condiciones reales de estrés operativo, con carga representativa de medicamentos y aperturas de puerta cotidianas.
¿Qué entregables componen un reporte de calificación de equipos?

Por qué y Cuándo se Necesita la Validación de Equipos: Una Guía Esencial

En la industria farmacéutica, biotecnológica y de dispositivos médicos, la validación de equipos es un proceso crítico que asegura que los instrumentos y sistemas operen de manera eficiente, segura y conforme a las normativas. Comprender el «por qué» y el «cuándo» de la validación es fundamental para mantener la calidad del producto y cumplir con las expectativas regulatorias.


¿Por qué es Necesaria la Validación de Equipos?

La validación de equipos garantiza que las herramientas utilizadas en la fabricación o pruebas de productos cumplan consistentemente con los estándares de calidad y seguridad.

Aquí están las razones principales:
Cumplimiento Regulatorio: Las autoridades como la FDA y la EMA requieren que las empresas validen sus equipos para asegurar que los productos finales sean seguros y efectivos. La validación es una evidencia documentada del cumplimiento de estos requisitos.

Calidad del Producto: Equipos validados aseguran que los procesos de producción sean reproducibles y estables, minimizando las variaciones que puedan afectar la calidad del producto.

Reducción de Riesgos: La validación identifica y mitiga los riesgos asociados con el mal funcionamiento del equipo, protegiendo tanto a los consumidores como a la empresa de posibles fallos y daños reputacionales.

Eficiencia Operativa: Equipos bien validados operan de manera óptima, reduciendo tiempos de inactividad y aumentando la eficiencia de la producción.

Prevención de Costos: La validación previene errores costosos, como el retiro de productos del mercado o sanciones regulatorias, al asegurar que los equipos funcionen correctamente desde el inicio.


¿Cuándo se Necesita la Validación de Equipos?

Determinar cuándo realizar la validación de equipos depende de varios factores críticos en el ciclo de vida de los equipos. Aquí hay algunas situaciones clave:

Instalación de Nuevos Equipos: Antes de poner en funcionamiento cualquier equipo nuevo, es esencial validar que cumple con las especificaciones de diseño y operativas.

Cambios en el Proceso: Si hay modificaciones significativas en los procesos de fabricación o en el equipo mismo, se debe realizar una nueva validación para asegurar que los cambios no afectan la calidad del producto.

Desgaste o Actualización de Equipos: Con el tiempo, los equipos pueden degradarse o ser actualizados. Una validación asegura que todavía cumplen con los estándares necesarios para una operación segura y efectiva.

Requerimientos Regulatorios: Algunas regulaciones exigen validaciones periódicas o en respuesta a cambios normativos para mantener la conformidad.

Resultados No Conformes: Si los productos no cumplen con las especificaciones, una validación del equipo puede identificar si el problema se origina en un mal funcionamiento del equipo.

Para comprobar de manera documentada que refrigeradores, cámaras y otros equipos funcionan conforme a los requisitos establecidos, la calificación de equipos permite evaluar su instalación, operación y desempeño. 

Beneficios de una Validación Adecuada

La validación no solo cumple con un requerimiento regulatorio, sino que también ofrece beneficios tangibles para la empresa:

Asegura la consistencia en la producción.

Mejora la confianza en los procesos de manufactura.

Reduce tiempos de inactividad inesperados.

Facilita auditorías regulatorias al tener documentación clara y precisa.


Conclusión

La validación de equipos es un componente esencial en la gestión de calidad y conformidad en la industria regulada. No solo asegura que los productos finales cumplan con las especificaciones de calidad, sino que también protege a las empresas de riesgos asociados con el mal funcionamiento de los equipos.

¿Necesitas comprobar el desempeño de tus equipos?
Conoce nuestro servicio de calificación de equipos para farmacias y almacenes y solicita una evaluación.

Seraphinite AcceleratorOptimized by Seraphinite Accelerator
Turns on site high speed to be attractive for people and search engines.