...

Auditoría farmacéutica

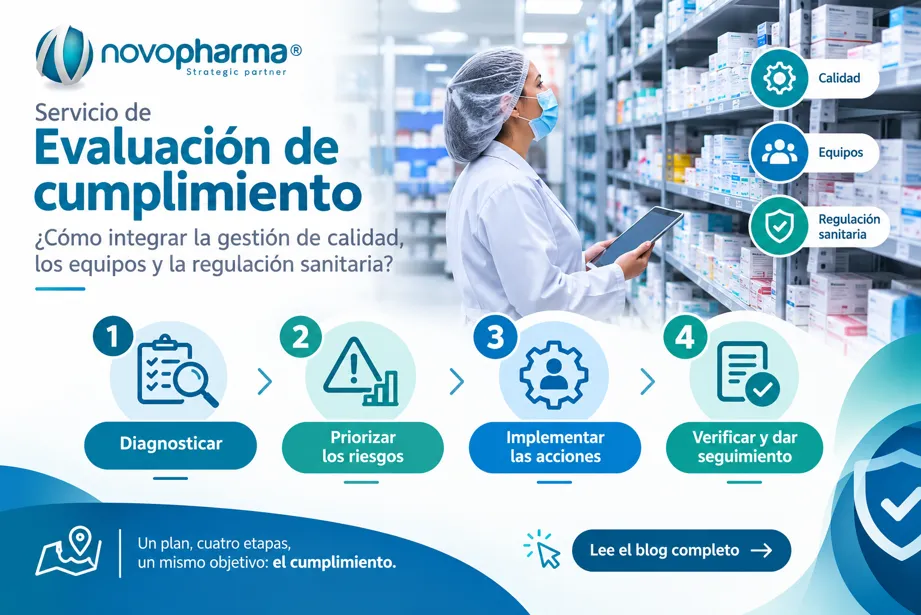
¿Cómo integrar la gestión de calidad, los equipos y la regulación sanitaria?

Aunque estas áreas tienen alcances diferentes, pueden coordinarse dentro de un plan de cumplimiento que permita identificar prioridades y dar seguimiento a los resultados.

Una ruta práctica comprende cuatro etapas

Paso 1. Diagnosticar

Identificar las actividades del establecimiento, los requisitos aplicables, la documentación disponible y las brechas que requieren atención.

El diagnóstico debe considerar tanto los documentos como las condiciones reales de operación.

Paso 2. Priorizar los riesgos

Evaluar las posibles consecuencias de las brechas identificadas y establecer prioridades de atención.

Por ejemplo, una desviación que pueda afectar las condiciones de conservación de medicamentos requiere una evaluación acorde con el riesgo, mientras que una actualización documental puede seguir un plan de trabajo definido según su impacto.

Paso 3. Implementar las acciones

Asignar responsables, actualizar procedimientos, ejecutar las evaluaciones técnicas necesarias, gestionar los trámites correspondientes y establecer controles para evitar la recurrencia de los problemas.

Cuando participan varios proveedores, es importante delimitar el alcance de cada servicio y definir cómo se revisarán y aceptarán sus entregables.

Paso 4. Verificar y dar seguimiento

Conservar las evidencias, evaluar los resultados, investigar las desviaciones y comprobar la eficacia de las acciones implementadas.

El seguimiento debe permitir determinar si las medidas adoptadas resolvieron el problema identificado o si es necesario realizar ajustes adicionales.

En Novopharma tenemos el servicio de Evaluación de cumplimiento donde realizamos cada uno de estos pasos y te otorgamos un diagnóstico y un mapa de ruta paso a paso con lo que se tendría que modificar o nosotros podemos hacer la implementación personalizada.

Promovemos una visión de cumplimiento basada en procesos, responsabilidades definidas y evidencia verificable, para que las actividades de calidad y regulación no funcionen de manera aislada.

¿Quieres saber más?

Prepárate para una verificación sanitaria, ¿qué
conviene revisar?

La preparación para una visita de verificación debe formar parte de las actividades
habituales del establecimiento, en lugar de comenzar únicamente cuando se recibe una notificación.

Como punto de partida, conviene revisar los siguientes elementos, según corresponda al giro y a las actividades autorizadas:
● Documentación sanitaria del establecimiento.
● Procedimientos vigentes y evidencia de su aplicación.
● Registros operativos y trazabilidad de las actividades.
● Capacitación del personal.
● Mantenimiento y documentación técnica de los equipos.
● Registros de temperatura y tratamiento de desviaciones.
● Evaluación de proveedores y seguimiento de servicios críticos.
● Gestión de no conformidades y acciones correctivas.
● Avisos o permisos de publicidad, cuando sean aplicables.

Esta revisión debe adaptarse a los requisitos específicos del establecimiento y a los instrumentos de verificación correspondientes.

Una auditoría interna con enfoque preventivo permite identificar oportunidades de mejora, asignar responsables y establecer plazos de atención antes de que las brechas se conviertan en problemas recurrentes.

El objetivo no es garantizar un resultado ante la autoridad, sino fortalecer el control de los procesos y la capacidad de demostrar el cumplimiento aplicable.
Hablemos de la Gestión de calidad sanitaria y de los documentos a la operación

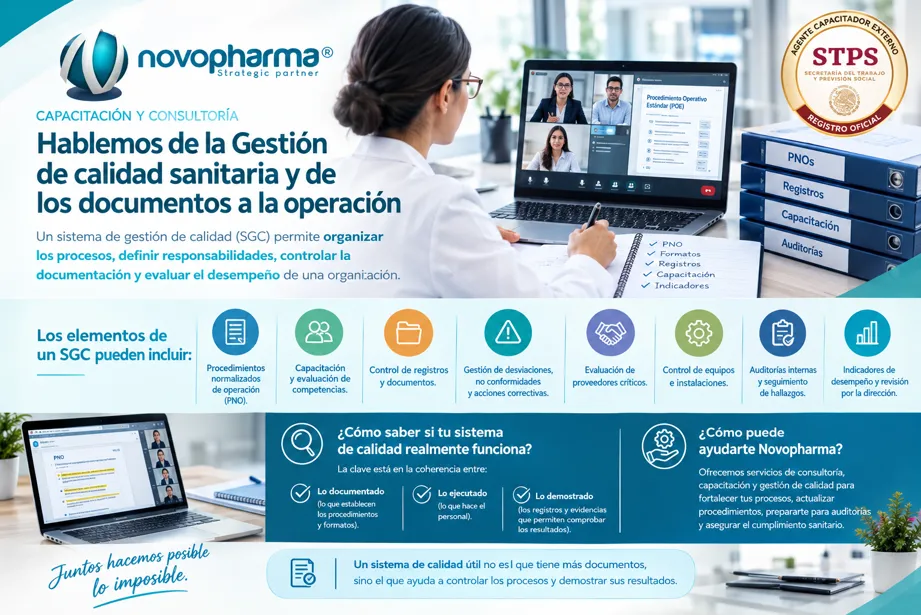
Un sistema de gestión de calidad (SGC) permite organizar los procesos, definir responsabilidades, controlar la documentación y evaluar el desempeño de una organización.

En farmacias, almacenes, empresas farmacéuticas, sitios de investigación clínica y otros establecimientos del sector salud, su alcance debe adaptarse a las actividades y los requisitos que correspondan.

Entre los elementos que pueden formar parte de un sistema de gestión de calidad se encuentran:

● Elaboración, revisión y control de procedimientos normalizados de operación (PNO).
● Capacitación y evaluación de competencias del personal.
● Control de registros y documentos.
● Gestión de desviaciones, no conformidades y acciones correctivas.
● Evaluación y seguimiento de proveedores críticos.
● Control de equipos e instalaciones.
● Auditorías internas y seguimiento de hallazgos.
● Indicadores de desempeño y revisión por la dirección.

¿Cómo saber si tu sistema de calidad realmente funciona?

Una señal importante es la coherencia entre tres elementos:

Lo documentado: lo que establecen los procedimientos, políticas y formatos.

Lo ejecutado: las actividades que realiza realmente el personal.

Lo demostrado: los registros y evidencias que permiten comprobar los resultados.

Si estos elementos no coinciden, puede existir una brecha que requiere investigación y seguimiento.

Por ejemplo, tener un procedimiento de control de temperatura no demuestra por sí mismo que un refrigerador conserve los medicamentos en las condiciones requeridas.

Es necesario revisar también los registros, las condiciones de operación, los instrumentos de medición y la documentación técnica pertinente.

¿Cómo puede ayudarte Novopharma?

En Novopharma ofrecemos servicios de consultoría, capacitación y gestión de calidad para organizaciones del sector farmacéutico y de la salud.

Podemos apoyarte en la evaluación de tu sistema, la actualización de procedimientos, la preparación para auditorías, el seguimiento de acciones correctivas y el fortalecimiento de los procesos documentales y operativos.

Un sistema de calidad útil no es el que tiene más documentos, sino el que ayuda a controlar los procesos y demostrar sus resultados.

¿Quieres saber más?

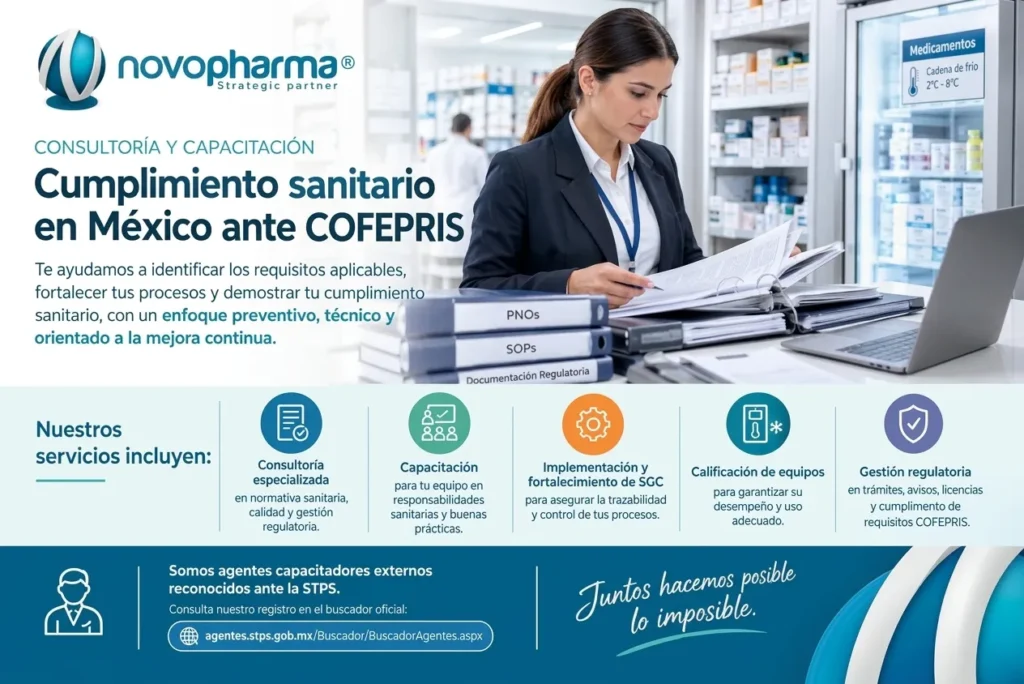
Cumplimiento sanitario en México ante COFEPRIS

¿Tu establecimiento puede demostrar que cumple con los requisitos sanitarios aplicables o solamente cuenta con documentos que indican que cumple?

En el sector farmacéutico y de la salud, el cumplimiento sanitario va más allá de tener procedimientos, registros y autorizaciones.

También implica demostrar que las actividades se realizan de manera controlada, que los equipos son adecuados para su uso previsto y que las obligaciones regulatorias se gestionan conforme a los requisitos aplicables.

Una farmacia puede registrar diariamente la temperatura de su refrigerador sin contar conevidencia suficiente de su desempeño térmico. Un almacén puede tener procedimientos autorizados que no se aplican de manera consistente. Una clínica puede invertir en publicidad digital sin haber determinado si necesita un aviso o permiso de publicidad sanitaria.

Aunque parecen situaciones diferentes, todas tienen un punto en común: la necesidad de identificar los requisitos aplicables, establecer controles y generar evidencia confiable.

En Novopharma ayudamos a las organizaciones del sector farmacéutico y de la salud a fortalecer sus procesos de calidad y gestión regulatoria, con un enfoque preventivo, técnico y orientado a la mejora continua.

¿Quieres saber más?

En este artículo te explicamos cómo integrar la gestión de calidad, la calificación de equipos y la regulación sanitaria en una estrategia de cumplimiento más sólida.

¿Qué es el cumplimiento sanitario y por qué es importante?

El cumplimiento sanitario consiste en identificar, implementar y verificar las disposiciones legales, técnicas y operativas que corresponden a las actividades de un establecimiento o empresa del sector salud.

Los requisitos varan según el giro, los productos que se manejan, las actividades
autorizadas y los riesgos asociados con la operación. Por eso, no todas las organizaciones necesitan los mismos controles ni deben implementar exactamente las mismas soluciones.

Sin embargo, es importante poder responder preguntas como las siguientes:
● ¿Qué requisitos sanitarios aplican a nuestras actividades?
● ¿Los procedimientos reflejan lo que realmente hacemos?
● ¿El personal conoce y aplica sus responsabilidades?
● ¿Los equipos cuentan con la documentación técnica que corresponde a su uso?
● ¿Podemos demostrar la trazabilidad de nuestras operaciones?
● ¿Contamos con un proceso para identificar, investigar y atender desviaciones?
● ¿Los trámites y materiales publicitarios cumplen con las disposiciones aplicables?

Cuando estas preguntas se atienden de forma sistemática, la organización puede identificar brechas con anticipación, priorizar los riesgos y reducir la dependencia de acciones correctivas de último momento.

El objetivo no es acumular documentos para una visita de verificación. Se trata de establecer procesos que funcionen en la operación cotidiana y permitan demostrar su cumplimiento.

¿Quieres saber más?

Entendiendo la Validación y Calificación en la Industria

En el entorno regulado de la industria farmacéutica, biotecnológica y de dispositivos médicos, los términos «validación» y «calificación» son esenciales para asegurar que los productos cumplen con los estándares de calidad y seguridad. A través de estos procesos, las empresas garantizan que sus sistemas y equipos operan consistentemente dentro de las especificaciones diseñadas, protegiendo la salud del consumidor y cumpliendo con las normativas vigentes.

¿Qué es la validación?

La validación es un proceso documentado que proporciona un alto grado de certeza de que un sistema o proceso específico producirá un resultado consistente y conforme a los estándares establecidos. Este proceso es crucial para confirmar que las metodologías utilizadas en la producción o análisis cumplen con los requerimientos regulatorios y garantizan la calidad del producto final.

Existen varios tipos de validación, entre ellos:

  • Validación de Procesos: Garantiza que los procesos de fabricación producen consistentemente productos que cumplen con sus especificaciones.
  • Validación de Métodos Analíticos: Asegura que los métodos utilizados para medir la calidad del producto son precisos y confiables.
  • Validación de Sistemas Computarizados: Confirma que los sistemas informáticos y software utilizados en la fabricación y control de calidad funcionan de manera correcta.

¿Qué es la Calificación?

La calificación es una subcategoría dentro de la validación que se enfoca en equipos e instalaciones específicas. Este proceso documenta que el equipo cumple con los criterios de diseño, instalación, operación y desempeño antes de ser utilizado en la producción o pruebas.

Las etapas típicas de calificación incluyen:

  • Calificación de Diseño (DQ): Verifica que el diseño del equipo o sistema cumpla con los requerimientos del usuario.
  • Calificación de Instalación (IQ): Confirma que el equipo ha sido instalado correctamente y de acuerdo con el diseño aprobado.
  • Calificación de Operación (OQ): Verifica que el equipo funcione dentro de los parámetros operativos establecidos.
  • Calificación de Desempeño (PQ): Confirma que el equipo o sistema puede desempeñar su función de manera efectiva y reproducible en condiciones de producción. En áreas térmicas y almacenes, esta fase se comprueba realizando un mapeo térmico de almacenes y cámaras frías.

Importancia de la Validación y Calificación

La validación y calificación no solo son requisitos regulatorios esenciales, sino también elementos fundamentales para construir y mantener la confianza en los productos que llegan al mercado. Estos procesos ayudan a minimizar riesgos, optimizar la producción, y asegurar que cada lote de producto sea seguro y eficaz.

Además, una adecuada validación y calificación pueden prevenir costosos errores, evitar retiros de productos del mercado y proteger la reputación de la empresa. En resumen, estos procesos son una inversión en la calidad y el éxito a largo plazo de la organización.
En aplicaciones farmacéuticas, la calificación de equipos permite generar evidencia documentada de que los equipos cumplen con los requisitos establecidos de instalación, operación y desempeño.

Preguntas frecuentes sobre validación y calificación industrial

¿Cuál es la principal diferencia entre calificación y validación?
La calificación se aplica específicamente a equipos, instrumentos, instalaciones y sistemas auxiliares (como HVAC o cámaras frías), mientras que la validación abarca procesos completos de manufactura, métodos analíticos, limpieza y sistemas computarizados. En términos prácticos: se califican los equipos y se validan los procesos.
¿En qué orden deben ejecutarse las etapas de calificación (DQ, IQ, OQ, PQ)?
Siguen un orden cronológico estricto: primero se verifica el Diseño (DQ), posteriormente la correcta Instalación física y conexiones (IQ), luego la Operación de componentes y límites funcionales sin carga (OQ), y finalmente el Desempeño bajo condiciones reales con carga de trabajo (PQ).
¿Qué normativa exige estos procesos en México?
Para la industria farmacéutica y de insumos médicos en México, están regidos principalmente por la NOM-059-SSA1 (Buenas Prácticas de Fabricación), la NOM-241-SSA1 para dispositivos médicos y los lineamientos de la guía PIC/S e ISPE.
¿Cuándo se debe realizar una recalificación de equipos?
Se debe recalificar periódicamente según el plan maestro de validación (análisis de riesgos), o de forma obligatoria tras mantenimientos correctivos mayores, reubicación del equipo, modificaciones de software/hardware o detección de desviaciones críticas en su funcionamiento.

Conclusión

La implementación efectiva de la validación y calificación es un pilar en la estrategia de calidad de cualquier empresa en la industria regulada. Al garantizar que los productos sean seguros, eficaces y cumplan con los estándares regulatorios, las empresas no solo cumplen con la normativa, sino que también aseguran su competitividad en el mercado.

Para las organizaciones que buscan mejorar sus procesos de validación y calificación, contar con el apoyo de expertos en metrología y regulación puede ser la clave para lograr una implementación exitosa y mantener la conformidad en un entorno regulatorio cada vez más exigente.

¿Necesitas documentar el desempeño de tus equipos?
Conoce nuestro servicio de calificación de equipos para farmacias y almacenes o ponte en contacto con nuestro equipo para solicitar una evaluación técnica especializada.

Mapeo de Temperatura: El requisito que muchas empresas olvidan hasta recibir una auditoría

En industrias como la farmacéutica, hospitalaria, alimentaria y logística, mantener la temperatura adecuada no es suficiente. Hoy las autoridades exigen evidencia documentada que demuestre que las condiciones realmente son uniformes y controladas.

Ahí es donde entra el mapeo de temperatura.

Muchas empresas descubren su importancia únicamente cuando reciben una auditoría, una desviación térmica o una observación regulatoria.
Contar con evidencia térmica documentada permite anticiparse a desviaciones antes de una auditoría. Un mapeo térmico de temperatura y humedad ayuda a identificar puntos críticos y comprobar el comportamiento real de las áreas de almacenamiento.

¿Qué es un mapeo de temperatura?

El mapeo de temperatura es un estudio técnico que analiza cómo se distribuye la temperatura y humedad dentro de un espacio o equipo durante un periodo determinado.

Se realiza colocando sensores calibrados en diferentes puntos estratégicos para identificar:

  • Zonas calientes
  • Zonas frías
  • Variaciones térmicas
  • Comportamiento operativo
  • Riesgos para el producto almacenado

El objetivo es demostrar que el área mantiene condiciones controladas y seguras.

¿Dónde se realiza un mapeo térmico?

El mapeo puede aplicarse en:

  • Almacenes farmacéuticos
  • Cámaras frías
  • Cuartos fríos
  • Refrigeradores y congeladores
  • Áreas climatizadas
  • Transporte refrigerado
  • Centros de distribución
  • Laboratorios

Cualquier espacio que impacte la calidad del producto debe validar sus condiciones ambientales.

¿Por qué es obligatorio?

Normativas como la NOM-059-SSA1-2015, FEUM 7.0 y estándares internacionales exigen evidencia documentada de control ambiental.

Durante auditorías, las autoridades pueden solicitar:

  • Reportes de mapeo térmico
  • Certificados de calibración
  • Evidencia de monitoreo
  • Estudios estacionales
  • Análisis de riesgos

No contar con esta documentación puede generar observaciones críticas o incumplimientos regulatorios.

El error más común

Uno de los errores más frecuentes es pensar que un solo termómetro representa toda el área.

En realidad, la temperatura puede variar considerablemente dependiendo de:

  • Altura de racks
  • Flujo de aire
  • Apertura de puertas
  • Saturación del almacén
  • Estacionalidad
  • Ubicación de evaporadores

Sin un estudio de mapeo, estas variaciones pasan desapercibidas.

¿Cada cuánto debe realizarse?

Se recomienda realizar el mapeo:

  • Al instalar un nuevo almacén o equipo
  • Después de modificaciones estructurales
  • Ante cambios operativos relevantes
  • Cuando cambia la distribución del almacén
  • Periódicamente según análisis de riesgo

También es recomendable realizar estudios en verano e invierno para validar condiciones extremas.

¿Cómo ayuda Validatech?

En Validatech realizamos estudios de mapeo térmico con:

  • Sensores calibrados trazables
  • Protocolos documentados
  • Análisis técnico especializado
  • Reportes listos para auditoría
  • Cumplimiento NOM-059 y FEUM
  • Evaluación de temperatura y humedad

Ayudamos a farmacias, hospitales, almacenes y centros logísticos a demostrar cumplimiento regulatorio con resultados confiables.

El mapeo de temperatura no solo ayuda a cumplir una norma. También protege productos, reduce riesgos y asegura la calidad durante almacenamiento y distribución.

¿Tu almacén realmente mantiene condiciones uniformes?

Validatech te ayuda a validarlo con estudios profesionales y documentación lista para auditoría.

DQ, IQ, OQ y PQ: la columna vertebral de la calificación de equipos en farmacias y almacenes

Calificación de equipos farmacéuticos DQ, IQ, OQ y PQ con refrigerador farmacéutico, data logger y elementos de validación regulatoria de Validatech.

En la industria farmacéutica, garantizar que un equipo funciona correctamente no es una opción: es una obligación normativa. Las etapas DQ, IQ, OQ y PQ representan el estándar internacional para asegurar el control de calidad.

Cada vez que una farmacia, clínica, hospital o almacén incorpora un refrigerador, cámara fría o equipo crítico a su operación, enfrenta una pregunta fundamental: ¿cómo demostrar que ese equipo opera de forma segura, estable y reproducible? La respuesta técnica está en el proceso formal de calificación estructurado en cuatro fases secuenciales.

Las 4 fases de calificación de equipos farmacéuticos

1. DQ: Calificación de Diseño (Design Qualification)

Verifica y documenta de forma previa que las especificaciones técnicas del equipo propuesto cumplen rigurosamente con los Requerimientos de Usuario (URS) y con las normativas sanitarias antes de realizar la compra o fabricación del equipo.

2. IQ: Calificación de Instalación (Installation Qualification)

Confirma documentalmente que el equipo ha sido recibido e instalado conforme a los manuales del fabricante, verificando conexiones eléctricas, nivelación física, planos, refacciones y calibración inicial de componentes.

3. OQ: Calificación de Operación (Operational Qualification)

Demuestra mediante pruebas documentadas que el equipo opera de forma homogénea dentro de los rangos de tolerancia y control establecidos (por ejemplo, mantenimiento continuo de +2 °C a +8 °C) en condiciones de funcionamiento sin carga de producto.

4. PQ: Calificación de Desempeño (Performance Qualification)

Comprueba que el equipo opera de manera consistente, eficaz y reproducible bajo condiciones reales de trabajo y con carga completa de producto. En almacenes e instalaciones de refrigeración, la PQ se fundamenta ejecutando un mapeo térmico de almacén o cámara fría para identificar puntos críticos.

Estas etapas forman parte del servicio integral de calificación de equipos, mediante el cual se genera la evidencia técnica requerida por las autoridades regulatorias.

¿Por qué no puede saltarse ninguna etapa?

Cada etapa se construye sobre la anterior. Saltarse la IQ, por ejemplo, significa no poder asegurar que una falla operativa posterior no se debió a una instalación deficiente. Asimismo, un sensor permanente no puede ubicarse al azar sin evidencia previa; consulta nuestra guía sobre dónde colocar el termohigrómetro en un refrigerador.

Ante una verificación de COFEPRIS o una auditoría basada en las exigencias del Suplemento FEUM 7.0 para farmacias, la ausencia o inconsistencia en cualquiera de estos protocolos constituye una no conformidad mayor.

Punto clave para auditorías:
La NOM-059-SSA1 exige que la calificación esté documentada, cuente con trazabilidad metrológica y se actualice o recalifique ante cualquier cambio mayor en el equipo, reparaciones críticas o reubicación física de la unidad.

¿Qué equipos requieren calificación obligatoria?

  • Refrigeradores y congeladores farmacéuticos de red fría.
  • Cámaras frías y cuartos de almacenamiento controlado.
  • Sistemas automatizados de monitoreo de temperatura y humedad ambiental.
  • Vehículos, cajas y contenedores para transporte refrigerado.
  • Cualquier equipo de conservación cuya desviación comprometa la calidad del medicamento.

Preguntas frecuentes sobre la calificación de equipos (DQ, IQ, OQ, PQ)

¿Qué es un DQ y cuándo debe realizarse?
La Calificación de Diseño (DQ) es el primer paso formal. Se realiza antes de adquirir o mandar fabricar el equipo y consiste en cotejar documentalmente que los requerimientos de usuario (dimensiones, rango térmico, materiales sanitarios y respaldos) cumplen con las normas regulatorias aplicables.
¿Cuál es la diferencia principal entre OQ y PQ?
La Calificación de Operación (OQ) evalúa el equipo vacío sin producto para verificar que los componentes y alarmas operen dentro de parámetros; la Calificación de Desempeño (PQ) prueba el comportamiento del equipo bajo condiciones reales de estrés operativo, con carga representativa de medicamentos y aperturas de puerta cotidianas.
¿Qué entregables componen un reporte de calificación de equipos?
Un expediente completo incluye el Plan Maestro de Calificación, protocolos de prueba específicos (DQ, IQ, OQ, PQ), hojas de verificación de componentes, certificados de calibración trazables ante la EMA de los instrumentos usados, gráficas de temperatura y el reporte final firmado con conclusiones.
¿Es necesario recalificar si se cambia el equipo de lugar?
Sí. El traslado físico puede afectar nivelación, compresores o exponer al equipo a distintas corrientes de aire o condiciones ambientales ambientales del nuevo espacio. Como mínimo se debe ejecutar una recalificación que incluya IQ/OQ abreviada y verificación de desempeño.

En Validatech ejecutamos cada fase técnica con protocolos documentados, instrumental calibrado y reportes listos para auditorías regulatorias nacionales (COFEPRIS) e internacionales.

¿Necesitas realizar la calificación formal de tus equipos?
Conoce nuestro catálogo integral de servicios de calificación de equipos para farmacias y almacenes o ponte en contacto con nuestros ingenieros para solicitar una cotización y diagnóstico técnico.

Seraphinite AcceleratorOptimized by Seraphinite Accelerator
Turns on site high speed to be attractive for people and search engines.